一、引言
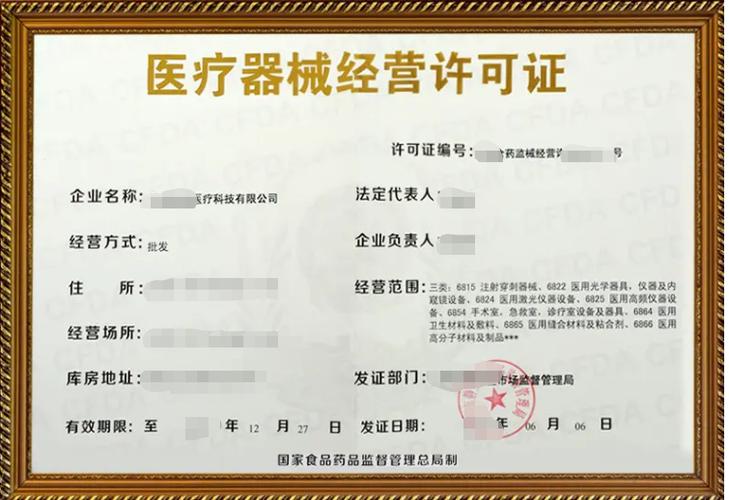
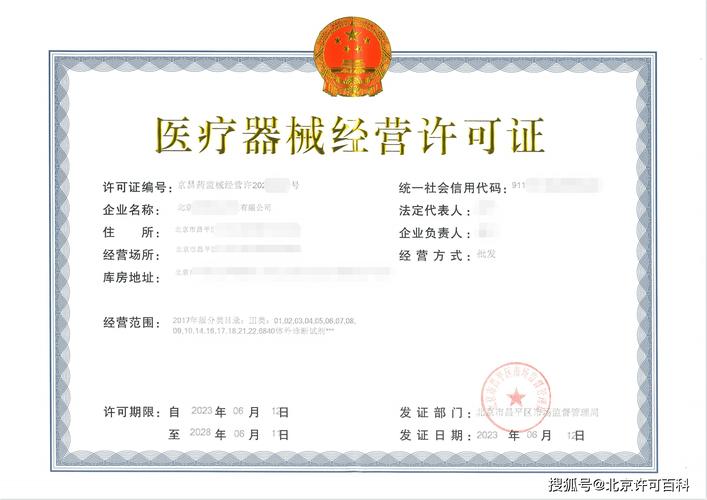
介入类医疗器械(如心血管支架、导管、导丝、栓塞材料等)属于高风险第三类医疗器械,其经营企业必须依法取得《医疗器械经营许可证》方可开展业务。由于产品直接植入或进入人体血液循环系统,任何质量缺陷都可能导致严重临床后果,因此经营企业的质量管理体系不仅需要满足《医疗器械监督管理条例》《医疗器械经营监督管理办法》等法规的基本要求,还需针对介入类产品的特殊性(如无菌、一次性使用、效期管理、追溯性)建立专项管控。本文从准入、仓储、销售、追溯、不良反应监测等环节,系统梳理第三类医疗器械经营许可证(介入类)企业的质量管理要点。
二、经营许可与人员资质管理
1. 许可条件
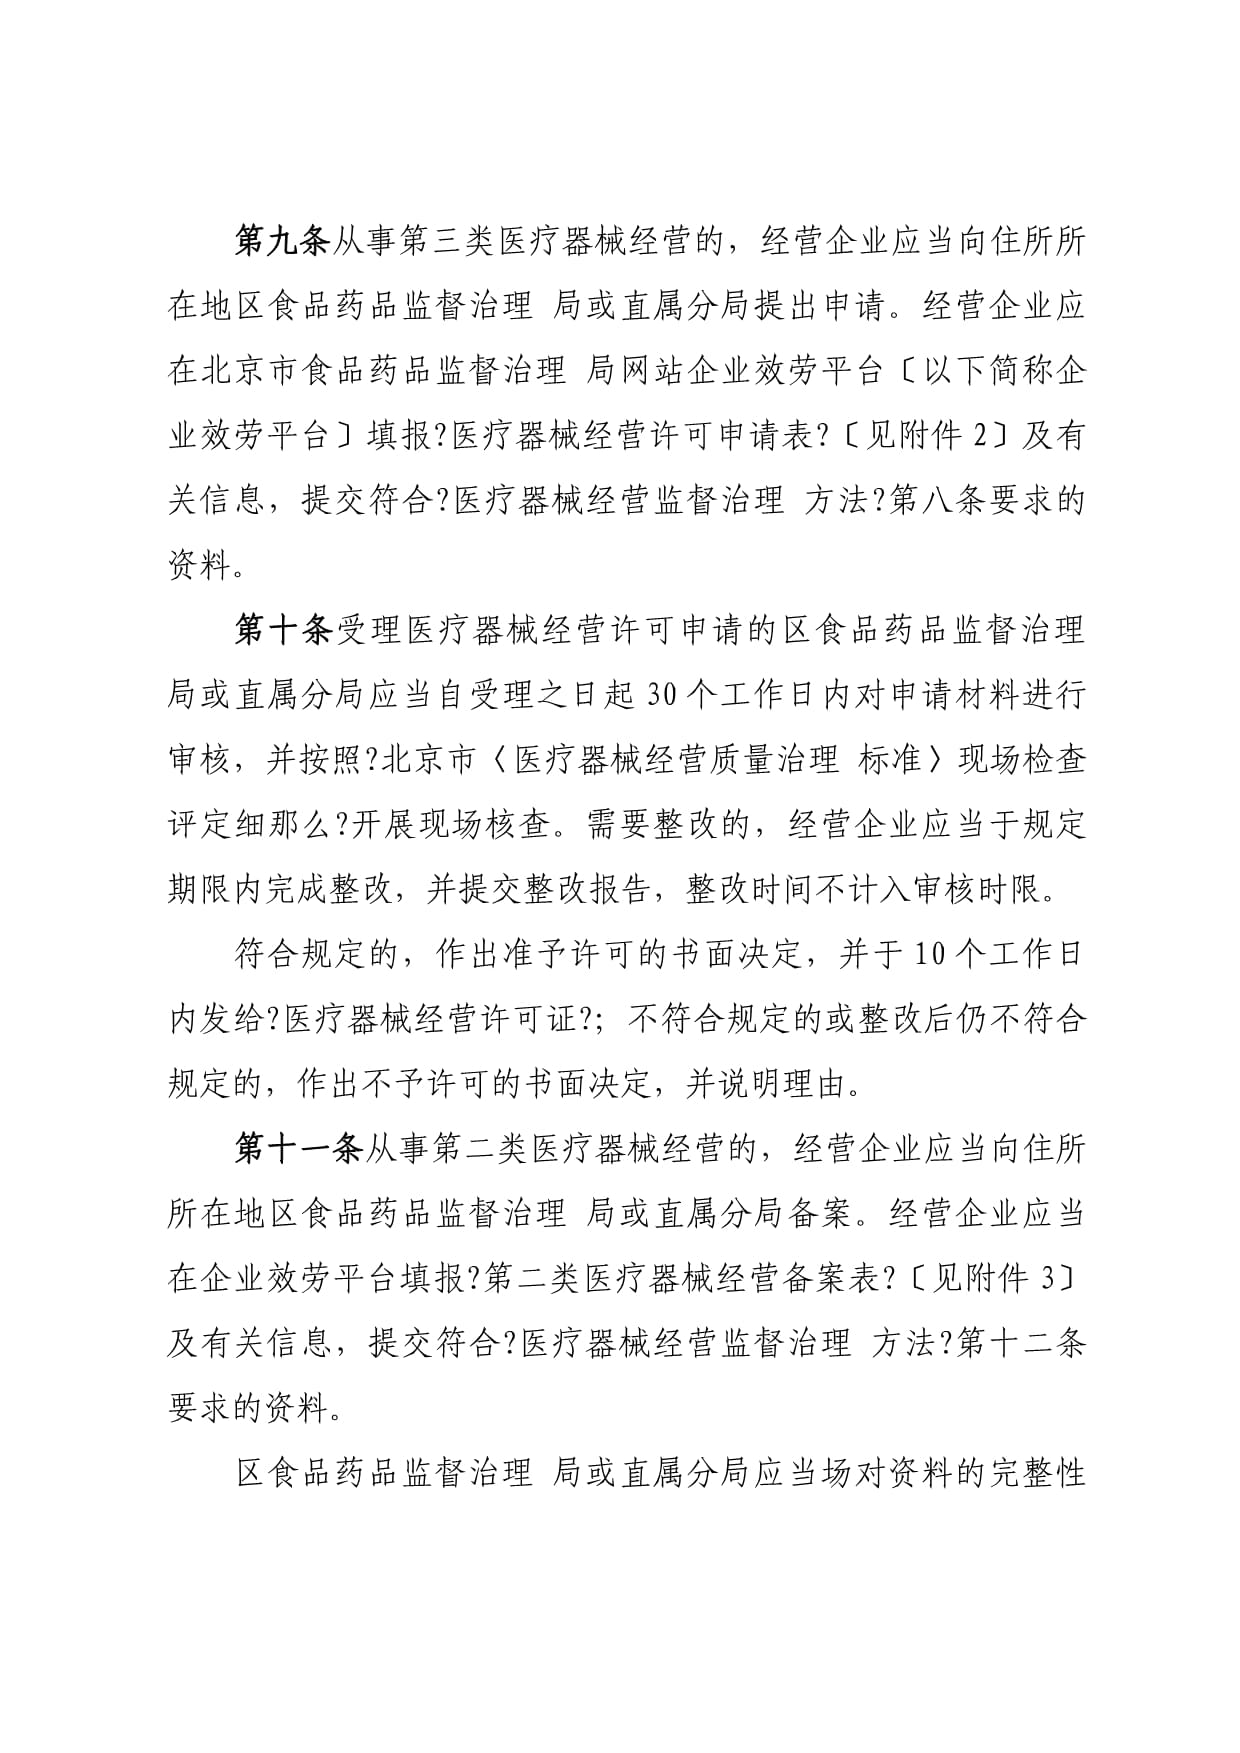
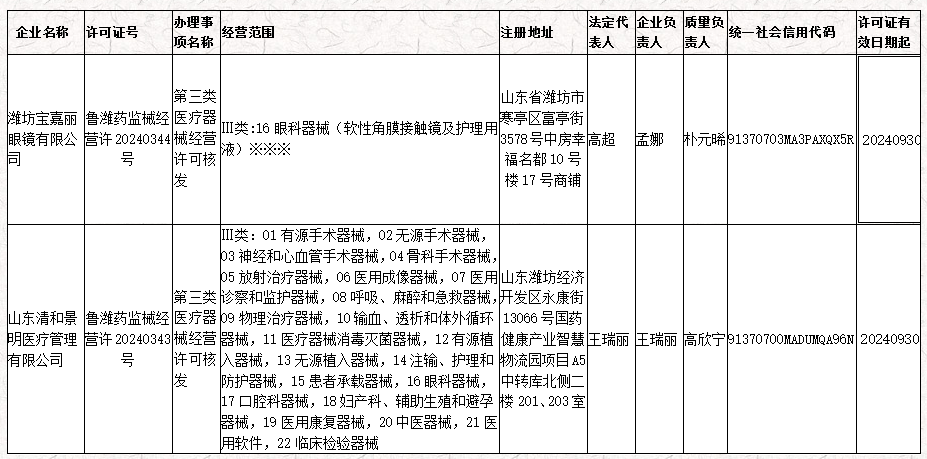
企业须向所在地设区的市级药品监督管理部门申请《第三类医疗器械经营许可证》,经营范围须明确载明“介入类医疗器械”相关类别。申请时需提交:
- 经营场所和库房地址证明;
- 质量管理制度文件;
- 专业技术人员学历/职称证明;
- 计算机信息管理系统情况说明。
2. 人员配置
介入类经营企业应配备至少2名熟悉介入类产品特性的质量管理人员,优先要求具有医学、生物工程、药学等相关专业大专以上学历或中级以上职称。质量负责人需具备3年以上医疗器械经营质量管理工作经历,且不得兼职。企业还应定期组织法规、产品知识、无菌操作意识等培训,建立个人培训档案。
三、采购与验收管理
1. 供应商审核
必须从取得医疗器械注册证或备案凭证的生产企业或具备合法资质的经营企业采购。对供应商应进行资质审核并动态管理,重点关注:
- 生产许可证、注册证及附件(产品技术要求、说明书、标签样稿);
- 是否在有效期内、注册证是否涵盖介入类产品;
- 进口产品需有报关单、检验报告及中文说明书。
2. 收货验收
验收区应与其他区域有效隔离。到货时应逐批核对并记录:
- 产品名称、型号规格、数量、生产批号/序列号、灭菌批号;
- 有效期(介入类产品一般效期2-3年,临近效期6个月应预警);
- 包装完整性、灭菌标识、合格证明;
- 随货同行单及冷链(如需)运输温度记录。
验收不合格品应放置于不合格品区,标识清晰并按规定处置。
四、仓储与养护管理
1. 库房条件
介入类产品通常要求阴凉、干燥、避光、防虫鼠,温度10-30℃、相对湿度35%-75%(具体以产品说明书为准)。库房应分区管理:待验区、合格品区、不合格品区、退货区、发货区。介入类产品应单独或相对集中存放,避免与普通器械混放导致混淆。
2. 效期与批号管理
采用计算机系统实行“先进先出、近效期先出”。对有效期不足6个月的产品设置黄色预警,不足3个月设置红色预警并要求停止销售(除非客户明确书面同意并在追溯记录中注明)。每月养护检查应记录产品外观、包装、效期,发现异常及时隔离并上报。
3. 特殊存储要求
对于需冷藏的介入类产品(如某些生物活性涂层支架),必须配备温湿度自动监测和报警系统,每日上下午各记录一次温度,异常时及时处理并留存证据。灭菌产品一旦包装破损不得重新灭菌,应作报废处理。
五、销售与售后管理
1. 销售对象审查
介入类产品只能销售给具有相应诊疗科目的医疗机构(如心血管内科、介入科、神经外科等)。销售前应核实医疗机构执业许可证、采购人员身份授权书,拒绝向无资质单位或个人销售。
2. 销售记录
销售记录须包含:产品名称、规格型号、注册证编号、生产批号/序列号、灭菌批号、有效期、数量、销售日期、购货单位名称、地址、联系方式。记录保存期限为产品有效期后2年且不少于5年,植入类介入产品记录应永久保存。
3. 运输管理
运输过程应保持产品原有包装完整,避免挤压、振动、日晒雨淋及温度失控。对于无菌介入产品,需使用封闭式运输工具;对于效期短的产品,应尽量缩短运输时间并与客户确认接收条件。
六、追溯与不良事件监测
1. 全生命周期追溯
企业应建立以产品唯一标识(UDI)为基础的追溯系统。对于介入类植入物(如支架),必须从生产厂家到最终患者实现“一物一码”可追溯。经营环节记录应关联到临床使用科室和患者,确保发生质量问题时能快速召回。
2. 不良事件监测
依据《医疗器械不良事件监测和再评价管理办法》,经营企业应:
- 指定专(兼)职人员负责不良事件收集与报告;
- 发现或知悉可疑不良事件后,在10个工作日内(严重事件24小时内)通过国家医疗器械不良事件监测信息系统报告;
- 配合生产企业开展调查、评价和召回。
介入类产品常见不良事件如支架内血栓、导管断裂、过敏反应等,应重点关注并保持与使用机构的沟通。
七、质量管理体系自查与持续改进
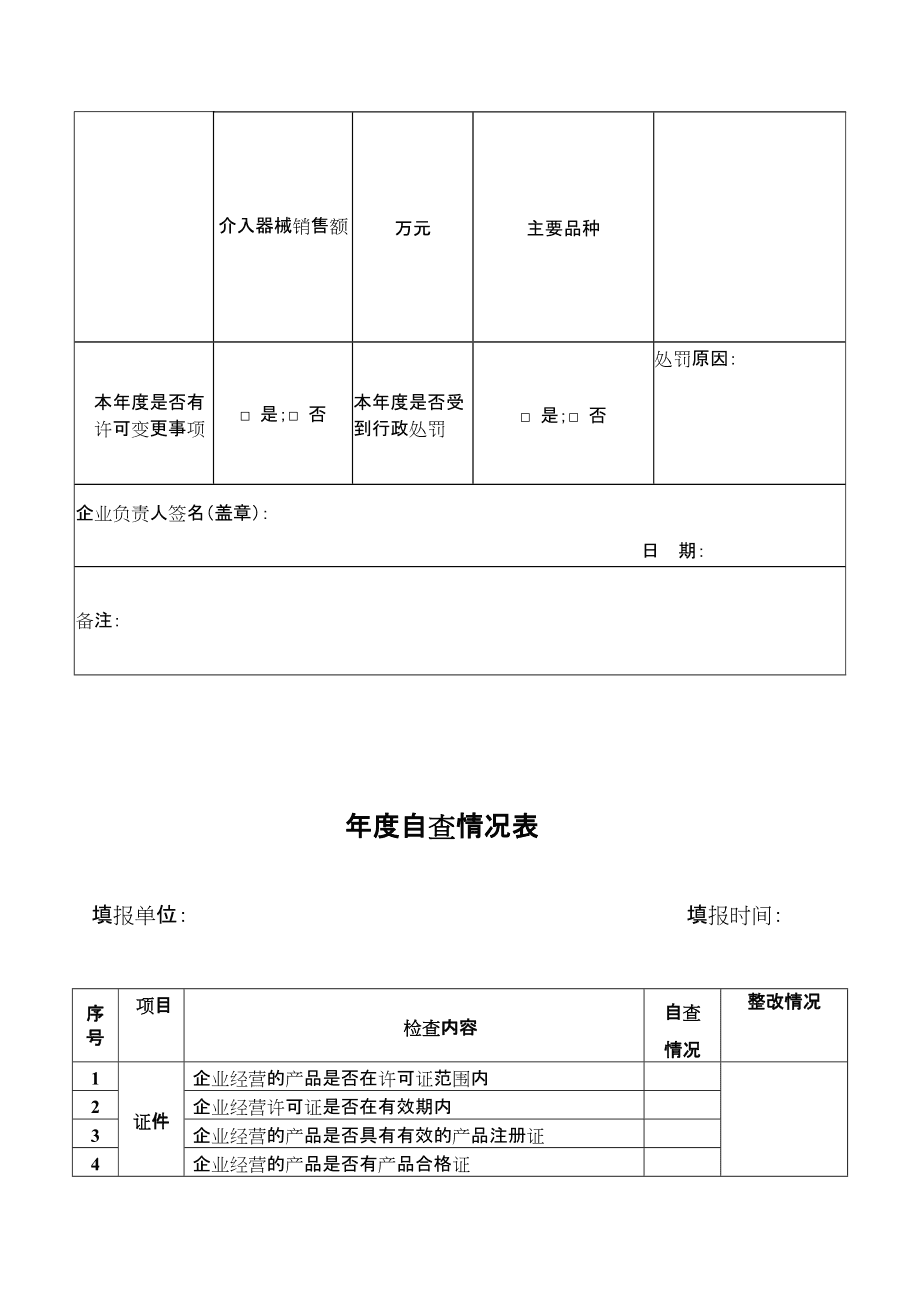
企业每年应开展一次质量管理体系全项目自查,重点是:
- 制度文件是否覆盖介入类产品特殊要求;
- 人员是否持续培训并具备岗位能力;
- 库房设施、温控记录是否真实完整;
- 追溯记录是否能从批号追溯到具体患者;
- 是否存在超范围经营、无证经营等违法行为。
对自查发现的缺陷应制定纠正预防措施(CAPA),限期整改并验证效果。鼓励企业实施ISO 13485质量管理体系认证,以提升风险管控水平。
八、常见合规风险与对策
| 风险点 | 典型表现 | 对策 |
|--------|----------|------|
| 超范围经营 | 许可证无“介入类”仍在销售 | 及时申请扩项或停止销售 |
| 效期管理失控 | 过期支架仍发给客户 | 计算机红黄预警,人工双人复核 |
| 追溯断链 | 销售记录缺批号或序列号 | 强制复核录入,每季度抽查 |
| 温控缺记录 | 冷藏产品运输温度未记录 | 使用便携记录仪+实时上传 |
| 不良事件漏报 | 临床反馈后未按规定系统报告 | 建立内部首报奖励与考核机制 |
九、
第三类医疗器械经营许可证实为高风险介入类产品的“准入门槛”,更是质量责任的起点。企业须以患者安全为中心,从人员、采购、储运、销售、追溯、监测六个维度构建严密的质量管理体系,并保持持续合规与改进。只有将法规要求内化为日常操作,才能有效防范介入类产品的质量风险,在支撑临床治疗的同时保障公众用械安全。